戈谢病疾病介绍戈谢病(Gaucher disease,GD)是一种常染色体隐性遗传代谢障碍疾病,由于葡萄糖脑苷脂酶(GBA)基因变异,导致机体溶酶体中GBA活性降低,造成其底物葡萄糖脑苷脂在肝、脾、骨骼、肺、脑及眼部等器官的巨噬细胞溶酶体中贮积,形成“戈谢细胞”[1]。
全球范围内戈谢病新生儿发病率(0.39~5.80)/10万,患病率(0.7~1.75)/10万;不同种族发病率不同,德系犹太人血统人群发病率最高;中国尚无大样本流行病学统计数据,华东地区和台湾地区开展的戈谢病新生儿筛查显示,发病率在1/80855和1/10313[2]。
戈谢病常有肝、脾、骨骼、肺、脑等多脏器受累的表现,根据神经系统是否受累及进展速度,分为非神经病变型(Ⅰ型)、急性神经病变型(Ⅱ型)、慢性或亚急性神经病变型(Ⅲ型)3种亚型以及少见亚型(围生期致死型、心血管型等)。不同亚型戈谢病在全球范围内的患病构成比差异较大。欧美和中东国家的患者中,Ⅰ型占90%以上;但东北亚地区,包括中国、日本和韩国,Ⅲ型患者占比可高达30%以上,主要与基因变异型相关[2]。
戈谢病的诊断戈谢病的诊断需结合临床表现、实验室检查等进行综合判断。其中,实验室检测方法包括酶活性检测、基因检测、骨髓形态学检查、生物标志物检测、影像学检查及其他辅助检查方法。其中,酶活性检测是戈谢病诊断的金标准,但对于高度怀疑但酶学阴性者,应做基因检测进行确诊。此外,即使通过酶活性确诊的患者,也建议完善GBA1基因检测,以明确变异类型,有助于遗传咨询[2]。
戈谢病致病基因GBA1 基因的纯合突变可导致戈谢病的发生。GBA1 基因位于1号染色体1q21, 包含12个外显子(其中外显子1为非编码外显子),10个内含子。位于 GBA1 下游有一高度同源的假基因序列 GBA1LP(GBAP1),整体与 GBA1 相似性高达96%,内含子8到3’UTR区域同源性上升至98%。高度同源的假基因不仅会影响SNVs、Indels等变异检测的真实性,还因其易于发生同源重组而常导致结构变异(SVs),这些变异传统测序方法往往难以准确检测[3]。
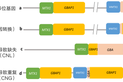
GBA1 同源重组3种类型示意图[3]目前发现500多种 GBA1 基因变异与戈谢病临床表现相关,主要为SNVs引起的错义突变,约占76.3%,仍有Indels、剪切变异、SV等变异类型。
戈谢病三代测序综合解决方案贝瑞基因基于单分子实时测序(SMRT)技术的高准确度(High-Fidelity,HiFi)模式,开发出三代测序全面检测戈谢病的方法(Comprehensive Analysis of GD,CAGD)。该技术采用多重 PCR 片段扩增的策略,检测与戈谢病相关的 GBA1、GBA1LP 基因,精准检测单核苷酸变异(SNVs)、小片段插入/缺失(Indels)、基因内部分大片段缺失。
技术优势检测范围及适用人群送检事项检测流程参考文献*本文内容针对特定用户群,包括贝瑞基因的员工、客户、股东、医疗专业人士等。本文可能包含一些针对各种检测及诊疗方法的介绍,该类信息只作为知识提供,不应被视为诊疗指导或建议,不能取代向医生或其他医疗专业人士进行咨询,您必须向医生或其他医疗专业人士咨询。
不喜欢
以上正文由系统自动提取自原文页面,仅供阅读便利;如显示不全,请点击下方「阅读原文」。